

400-820-8531
 图1. 体系结构质谱的血清质组学发展历程(图源:Shuken, J Proteome Res, 2023)
一、概述
以质谱为基本知识的球膳食纤维组学可能化解相对于球膳食纤维的一系例难题,如球膳食纤维的回文序列、把你想表达出来丰度、亚细胞系标记、球淀粉酶性能、三维图像构造、化学上不良反应性及球膳食纤维-球膳食纤维完美功能等。一项技术应用的主要测试仪器大便次数多质谱仪,它可能检查的不同僵化的程度的样机中球膳食纤维的产品品质自由电荷比(m/z)和网络信号抗弯强度。 依托于质谱的球有机酸组学大部分有的工艺产品之一是适用数据阐述信息文件依赖于式终端采集(data-dependent acquisition,DDA)对仿品(内部、集体、体液或者是植被、念珠菌等文件)来开始非靶向疗法自下而上(bottom-up)的一定量球有机酸组学实验设计。词组“自下而上”大部分是指从肽定量探讨中探讨判断球有机酸的资讯,这类别研究方案的的办法最先仿品中添加球有机酸,酶解为肽段,之后利用质谱定量探讨多肽(大部分7-30个有机酸这类合适)(图2)。当以DDA经济模式添加质谱数据阐述信息文件时,监测到肽,之后即刻挨个选泽来开始电影电影片段化,能够在中下游数据阐述信息文件定量探讨中分头配其编码序列。与全面的球有机酸好于,多肽有下有几个优势:较小的强弱疏散地域分布、更最合适反相提高效率液质色谱(HPLC)拆分,并行成更轻松理解的电影电影片段光谱分析。
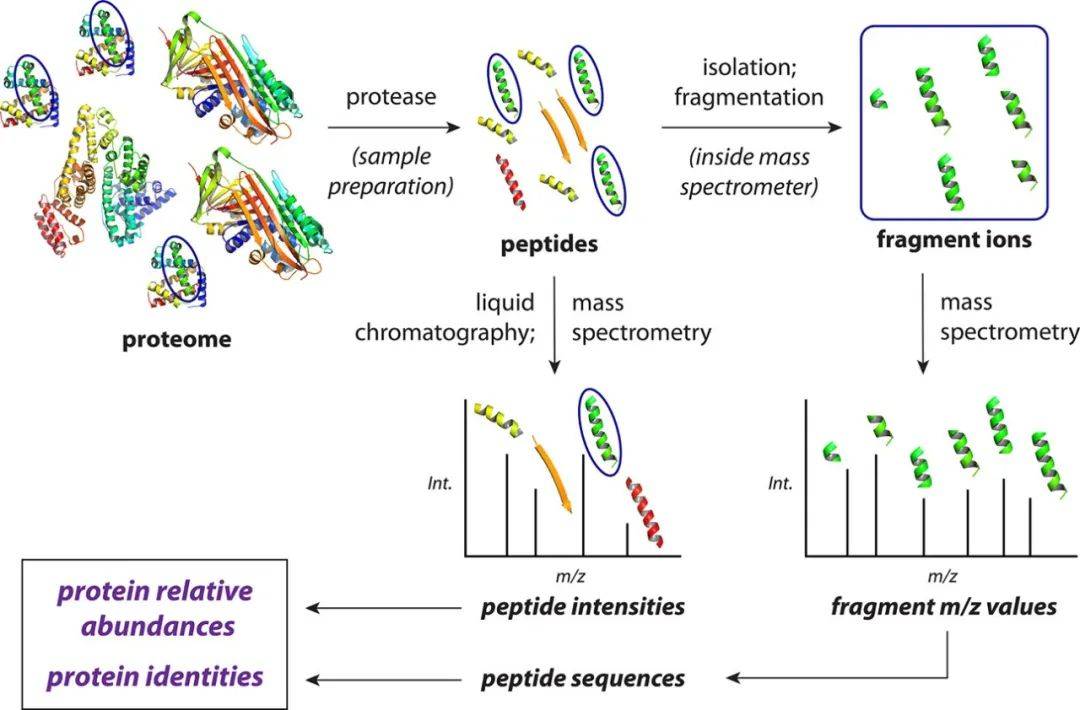 图2. 关键的非靶向疗法自下而上质谱蛋白酶质组研究的简易范畴概括(图源:Shuken, J Proteome Res, 202
二、工作过程
2.1 样表提纯
每次核核核蛋白酶质组测试都从图纸分离纯化准备,自下而上核核核蛋白酶质组学的公用图纸分离纯化办公注意事项如下图图示3图示。所有的时候涉及核核核蛋白酶质的领取、退行、运行二硫苏糖醇(DTT)或磷酸三氯乙基酯(TCEP)替换二硫键、运行碘乙酰胺(IAA)将巯基烷基化,各种其次被LysC和胰核核核蛋白酶酶“吸收”。吸收后的肽段需经C18包被的固相开始脱盐,结果将肽重悬于液质色谱-结合质谱(LC-MS/MS)介绍兼容的水缓存液中,因此肽能够开始LC-MS/MS介绍(图3)。
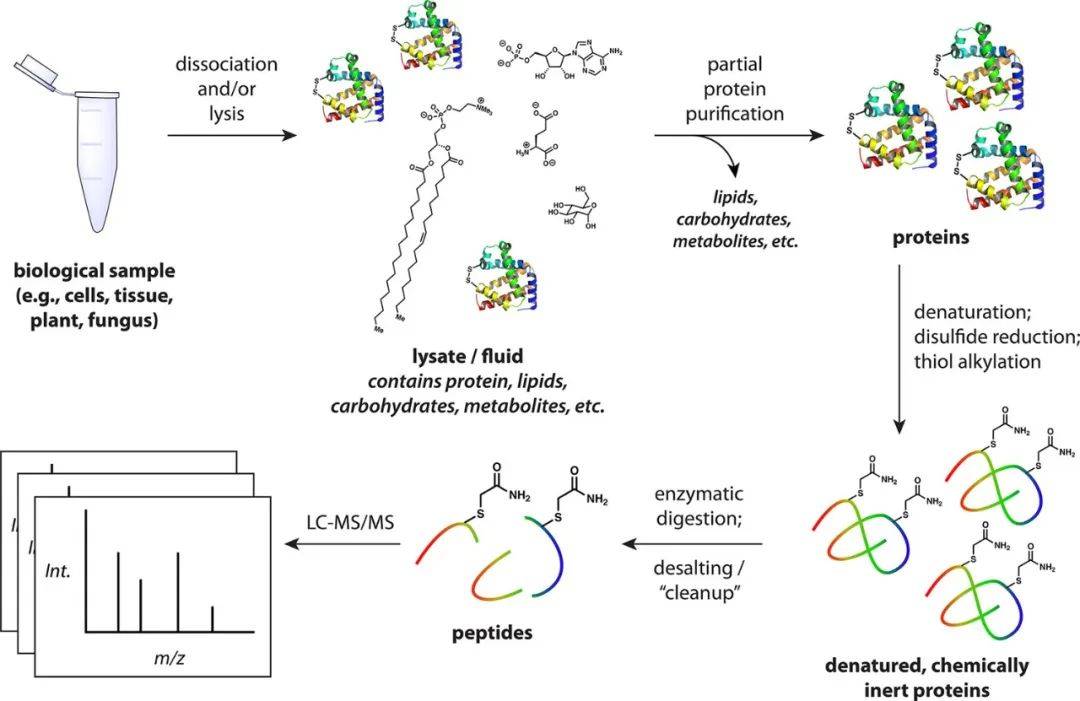 图 3. 由于自下而上质谱的血清质组学的实用打样定制配制岗位流量(图源:Shuken, J Proteome Res, 20
2.2 LC-MS/MS定性分析
LC-MS/MS操作开端后的首位步是检样提炼和上样到HPLC柱上。只能根据具体分享仪器的有差异,这样的过程行以很多种有差异的习惯有;图4展现没事个单纯的实例。在采用效率高液质色谱的非靶向疗法蛋清质组学手段中,一般 设及采用施用压力差(拉)那么施用负压(推)将独特数的检样加载图片到效率高液质气相色谱铁离子交换柱上。迟早会肽被存储到气相色谱铁离子交换柱上,才会与此同时有四件事:液质色谱、气相色谱肽铁离子的变成(电离)、肽的质谱具体分享(MS1)和场面的质谱具体分享(MS2)。
 图4. LC-MS/MS中效率高色谱仪色谱法的简易化阐明(图源:Shuken, J Proteome Res, 2023)
2.2.1 HPLC
仿品用采用预编写程序容剂均值方向方向方向方向的便捷益液质色谱仪液相色谱柱冲洗掉,即在一整个执行进程中提升容剂比调物的组分,其长短大要素情况下为30-1100分钟。在蛋清质组学中,便捷益液质色谱近乎老是以反相模式英文采用,这一味着柱中放置了疏水调整相(大要素情况下是二氧化的硅包被长短为17个碳的直线烃链,称是C18)。容剂(流动量相)大要素情况下是有两种盐悬浊液的比调物(水盐悬浊液如0.1%甲酸和设计盐悬浊液如乙腈),每一种盐悬浊液都由个人的均值方向方向方向方向泵泵送混凝土。肽结合其疏水被要素转移,在均值方向方向方向方向进程中在的区别日子(永久保存日子,RTs)冲洗掉。最合适均值方向方向方向方向衡量于好几个各种因素,包涵色谱仪液相色谱柱、仿品比较多元性、医疗仪器和实验设计计划。图5展现了了个采用HPLC均值方向方向方向方向采用肽转移的案例,色谱图内的4个峰主要每组的区别的阳离子。
 图5. LC-MS/MS程序运行的一般色谱图,样机为胰血清酶和LysC吸收的小鼠脑血清(图源:Shuken, J Prote
2.2.2 肽电离
不断地系数的开展,大部分分开的肽被连续不断地喷洒于式到光谱分析仪仪仪中。在加入的电压电流的损害下,从HPLC柱顶部喷洒于式出有效多肽的通电液滴;通带电粒子的肽被脱溶(走进气质联用),走进光谱分析仪仪仪,并在光谱分析仪仪仪内的电磁感应场引领下前行推进项目建设(图6)。给定的肽在电离时平常行使用不一样的带电粒子环境;每隔带电粒子环境平常表示于质子化环境(有数量质子与肽运用)。不一样的带电粒子环境引致不一样的m/z值:举个例子,z = 1的电离肽将具备有m/z = [m + H],中间m是中性粒细胞肽的安全性能,H是质子的安全性能,而z = 2的同肽将具备有m/z = [m + 2H]/2。肽的不一样带电粒子环境被特异形分开,被视为肽的不一样“前体”。
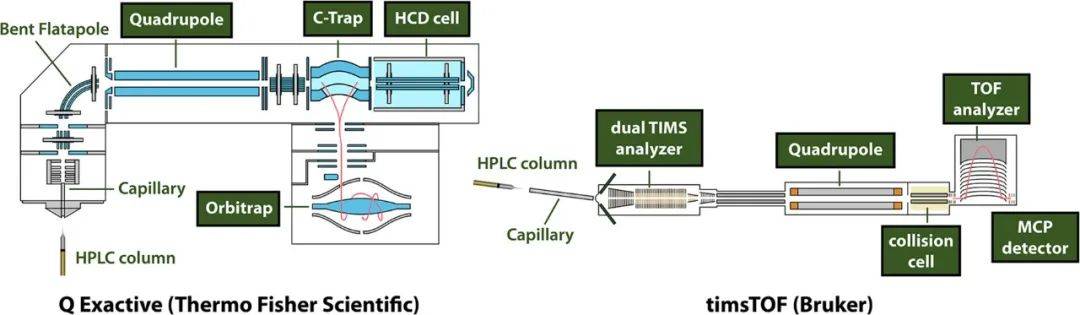 图6. 五种风靡的蛋白质含量质组学质谱仪图示图(图源:Shuken, J Proteome Res, 2023)
2.2.3 肽质谱扫面(MS1)
光谱仪分享仪老是短的时间提高光谱仪分享以测试电离肽。以上频谱采集器恶性事件被被视为“MS1扫描器”。一切质谱的提高都必须要一家产品品质水平分享仪,它按照其植物的根的产品品质水平自由电荷比(m/z)值来讲解阳离子,还有一家自动测量电信网号的探测系统器。好几个盛行的产品品质水平分享仪和测试器是飞机的时间分享仪和道路阱(图7)。 Q Exactive(Thermo Fisher Scientific)是相对比较很简单的正轨阱质谱仪,MS1检测的范围内在400 ~ 1600 Th中(Th为m/z的院校)。多肽加入C -Trap中,在释放功能的氮(N2)原子核的鼓励下,要经过务必的正化合物积累更多期限(“加入期限”),C -Trap还并立行将其正化合物送进正轨阱。当加入正轨阱,正化合物紧紧围绕中刀盘进动,仅以与她们的m/z值成数量的几率沿刀盘自激振荡。当她们移动式时,会带来价格波动电流值,顺利通过傅里叶改变处理确定m/z值和难度。这服务质量阐述具体方法极具高m/z粪便率和gps精度。在测量来完成后,合成如下图7A提示的MS1频谱。
 图7. MS1和MS2光谱图的例证。A. MS1频谱;B. MS2频谱(图源:Shuken, J Proteome Res
2.2.4 杂物MS扫锚(MS2)
MS1采样在衡量电离肽的m/z值和构造,但欠缺确实肽职业/编码序列的需求的信息查询。总之m/z值大部分包括很高的准确无误性,但在m/z偏差能区间内来源于越来越多很有可能的肽,無法仅给出m/z来辨识肽。是为了换取评定的需求的信息查询,将多肽场面描写化(大部分在肽键处),用质谱仪在衡量场面描写,应纳税所得额光谱仪分析又称“MS2光谱仪分析”。 在总是MS1扫码后,光谱分析仪图仪在运作时几率会确定在MS1光谱分析仪图中观擦到的几个亚铁离子进行坏点重新积淀和残片化。即便普遍存在各种各样前体确定方案,但大部分确定光谱分析仪图中标准最好的前体。关键在于逃避反复重复确定已经残片化的肽,近期残片化的m/z值被避免在确定之余。 想要确认质谱峰是也许会代替肽而还是的破坏铝阴铝阳化学物质,光谱仪仪获得相临的重放射性放射性核素峰,如13C和15N。一种碳还是12C的铝阴铝阳化学物质的产品(m)比含一 种13C的想同铝阴铝阳化学物质的产品(m)低1.003 Da,含13C铝阴铝阳化学物质相应的的MS峰的m/z值约高1/z,如z = 1时高1.0 Th, z = 2时高0.5 Th,z = 3时高0.33 Th,依此项推。故而,给定其余观察动物到的峰,假若在以下m/z的距离上遇到相临的峰,则不错推定铝阴铝阳化学物质的自由带电粒子。以下峰的相难度也不错估量出铝阴铝阳化学物质有几个C和N原子核,故而铝阴铝阳化学物质是肽的也许会性有太大(图8);在给定的m/z下,肽的其最典型的放射性放射性核素峰难度比不一样的于洗洁剂或碳水化学物质等沒有原子核。仍然许许多多非肽的破坏铝阴铝阳化学物质拥有+1自由带电粒子,与此同时z = +1的肽片断基本图片信息较少,基本的选择带+2或更多自由带电粒子的铝阴铝阳化学物质去碎裂。
 图8. 仿真模拟产品品质增强阳亚铁离子的MS1谱(图源:Shuken, J Proteome Res, 2023)
 图9. 源于中国移动质子对模型的激发诱导性解离(CID)撕碎新闻的也许工作机制(图源:Shuken, J Proteome Res,
2.2.5 工作小结
全系数历程中(通常情况下为30 - 190分钟),光谱分析具体分析仪不断的积淀液相正阴离子。MS1正阴离子评为估为肽样本质特征做出具体分析,每一家假定的肽被继续积淀和泥石化(MS2),第三循坏往返。在Q Exactive中,这样第一次MS1扫码仪扫码需时50 ms,并解锁10次MS2扫码仪扫码,每一次的扫码仪扫码需时200 ms,很此定期将在大概2 s内来完成。在timsTOF中,一款 经典的定期需求25 ~ 200 ms。此定期在全系数历程中重覆千余到上千人次,会带来上千人个光谱分析具体分析。这采摘传统模式被被称作统计资料依懒采摘(DDA),担心了解MS2频谱的确定衡量于MS1统计资料;别的种形式是统计资料自主采摘(DIA)。如上根据上述,不更加充分电离的肽不可能被探测到,但肽也需极好地泥石化,即会带来够有信心的泥石以供设别(图9)。三、拜谱怪物个人心得体会
本年信息内容祥细介召英文了应用于质谱的蛋清质工作环节的模板的准备及LC-MS/MS探讨,下一些将介召英文数据报告探讨及蛋清质组学领先發展,百忙之中盼望!参考选取文献资料:
Shuken SR. An Introduction to Mass Spectrometry-Based Proteomics. J Proteome Res. 2023; 22(7):2151-2171. doi: 10.1021/acs.jproteome.2c00838.


 关注度公共号


 私信小丽书


